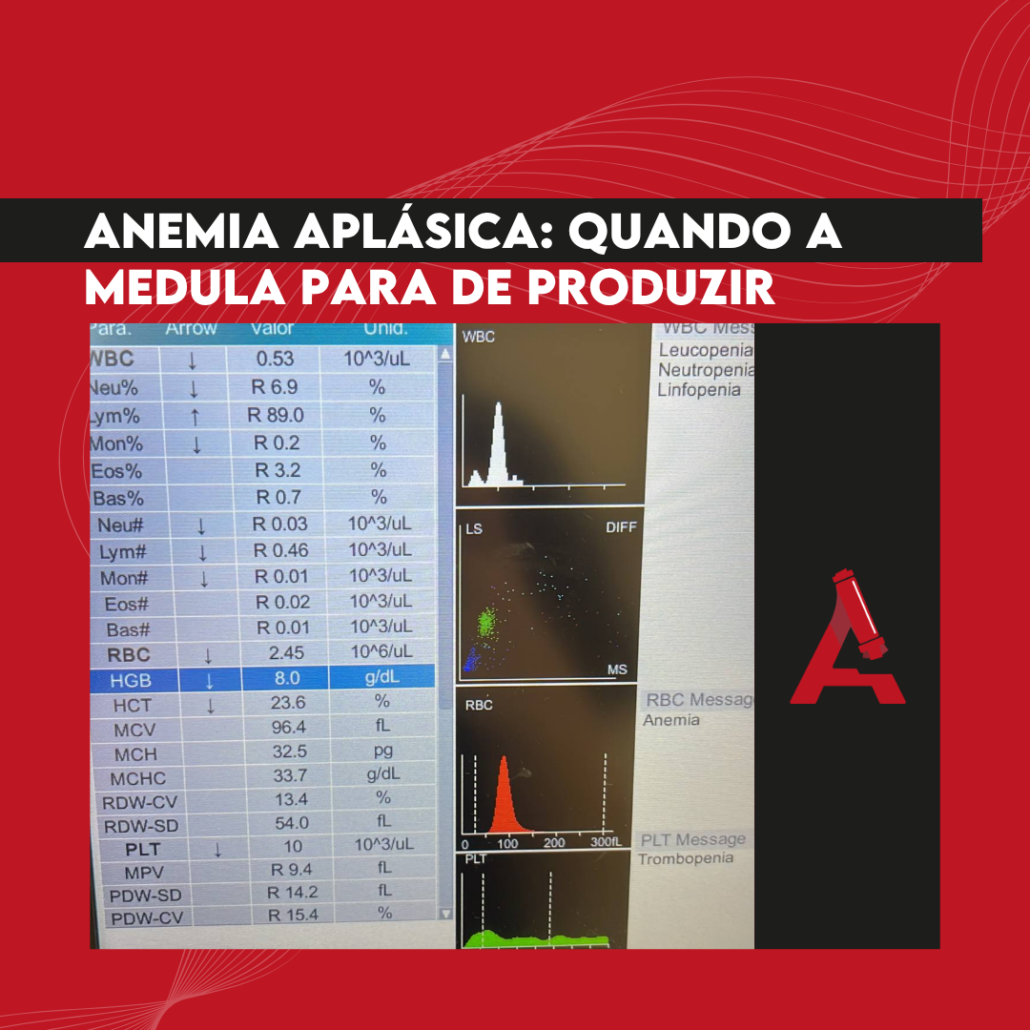
A anemia aplásica adquirida é uma síndrome de falência medular caracterizada por pancitopenia no sangue periférico e hipocelularidade da medula óssea, resultante da destruição das células-tronco hematopoéticas, podendo ser derivada de mecanismo autoimune, medicamentoso, quimioterapia, entre outros. Trata-se de uma condição rara, com incidência estimada de dois casos por milhão de habitantes ao ano, mas com alto índice de letalidade quando não tratada. Sua apresentação laboratorial pode mimetizar outras causas de pancitopenia, tornando o diagnóstico diferencial um dos mais desafiadores da hematologia laboratorial. O hemograma é o ponto de partida, mas é a biópsia de medula óssea que fecha o diagnóstico.
Achados do hemograma e critérios diagnósticos
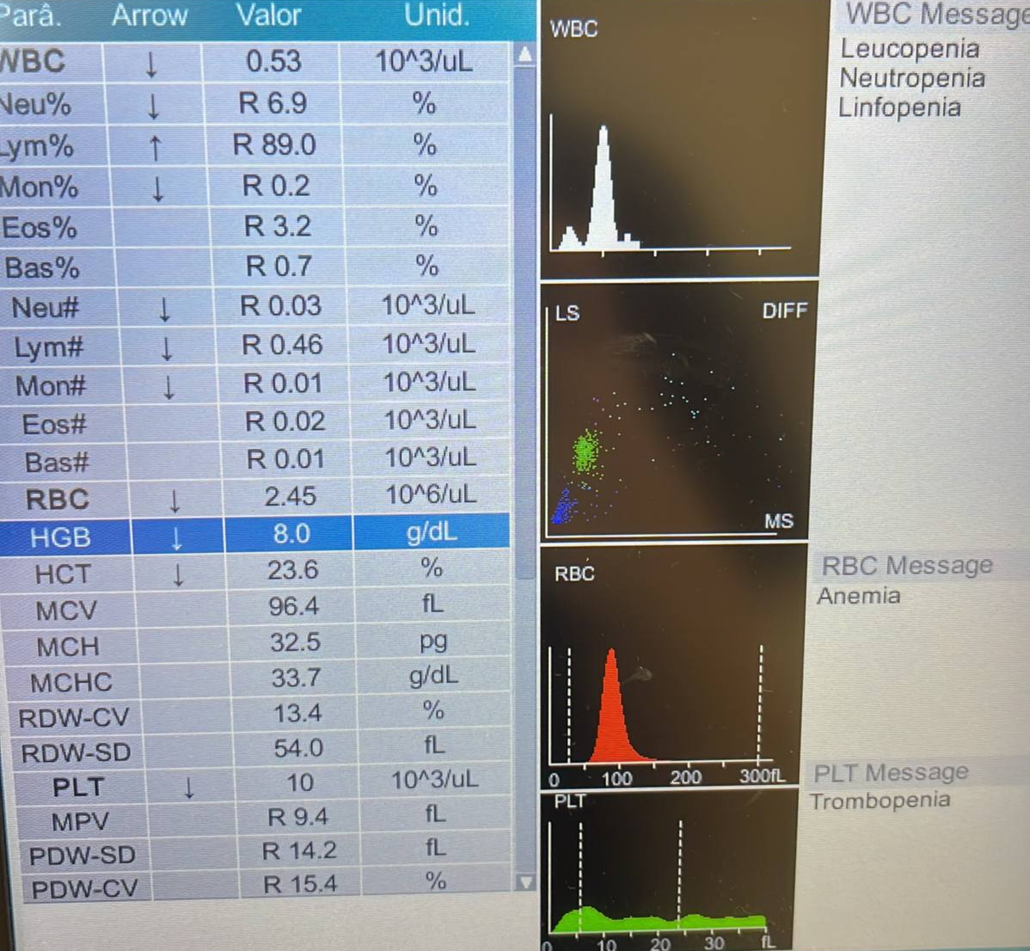
O hemograma na anemia aplásica apresenta pancitopenia progressiva, com anemia normocítica normocrômica, leucopenia com neutropenia predominante e plaquetopenia de intensidade variável. A reticulocitose está ausente ou muito reduzida, abaixo de 1% com correção para o hematócrito, refletindo a falência da eritropoese. A contagem de linfócitos pode permanecer relativamente preservada, pois os linfócitos circulantes sobrevivem independentemente da hematopoese medular ativa.
A classificação da gravidade da anemia aplásica é baseada nos critérios hematológicos do hemograma e na celularidade da medula óssea. A forma grave exige medula óssea com menos de 25% de celularidade e pelo menos dois dos seguintes critérios: neutrófilos abaixo de 500 células/µL e plaquetas abaixo de 20.000/µL e reticulócitos corrigidos abaixo de 20.000/µL. A forma muito grave acrescenta neutrófilos abaixo de 200 células/µL. Esses critérios têm implicação direta na indicação terapêutica, incluindo o transplante de células-tronco hematopoéticas.
Diagnóstico diferencial: o que mais pode cursar com pancitopenia e medula hipocelular
O principal diagnóstico diferencial da anemia aplásica é a síndrome mielodisplásica hipocelular, condição em que a medula óssea também apresenta redução de celularidade, mas com displasia morfológica das células progenitoras. Nos pacientes jovens, a anemia de Fanconi, doença genética com instabilidade cromossômica, deve ser excluída por meio do teste de fragilidade cromossômica. A hemoglobinúria paroxística noturna coexiste com anemia aplásica em parcela significativa dos pacientes, e a pesquisa de clone HPN por citometria de fluxo é parte obrigatória da investigação.
O esfregaço de sangue periférico na anemia aplásica é tipicamente pobre em células, sem alterações morfológicas displásicas e sem blastos circulantes. A ausência de displasia morfológica e de blastos é um elemento importante de diferenciação em relação à SMD e às leucemias agudas hipoplásicas. Portanto, o esfregaço e a biópsia de medula óssea são exames complementares e indispensáveis na investigação de qualquer pancitopenia sem causa reativa evidente.
O papel do laboratório no diagnóstico e monitoramento
O laboratório tem papel central em todas as etapas do cuidado ao paciente com anemia aplásica. No diagnóstico, a integração entre hemograma, reticulocitometria, esfregaço, biópsia de medula óssea, pesquisa de clone HPN e citogenética forma o conjunto mínimo necessário. No monitoramento do tratamento, o hemograma seriado permite avaliar a resposta hematológica ao imunossupressor ou ao transplante. A recuperação da contagem de neutrófilos é geralmente o primeiro sinal de resposta medular, seguida pela recuperação plaquetária e, por último, pela normalização da hemoglobina.
Referências
OLIVEIRA, Larissa Santana; ALCANTARA, Thiago Ruan de Lima. Atlas em hematologia: um guia visual para a identificação de células sanguíneas. 1. ed. Salvador: Oxente, 2025.
DA SILVA, Milena Roberta Freire et al. Abordagem clínico-laboratorial da anemia aplástica adquirida. 2018.
YOUNG, Neal S. Anemia aplásica. New England Journal of Medicine , v. 379, n. 17, p. 1643-1656, 2018.
SOARES, Jessica Vitoria; DOS SANTOS, Ana Claudia Ferrari. Aplásia Medular Adquirida: Abordagens de Tratamento e cuidados. Brazilian Journal of Implantology and Health Sciences, v. 7, n. 7, p. 773-786, 2025.